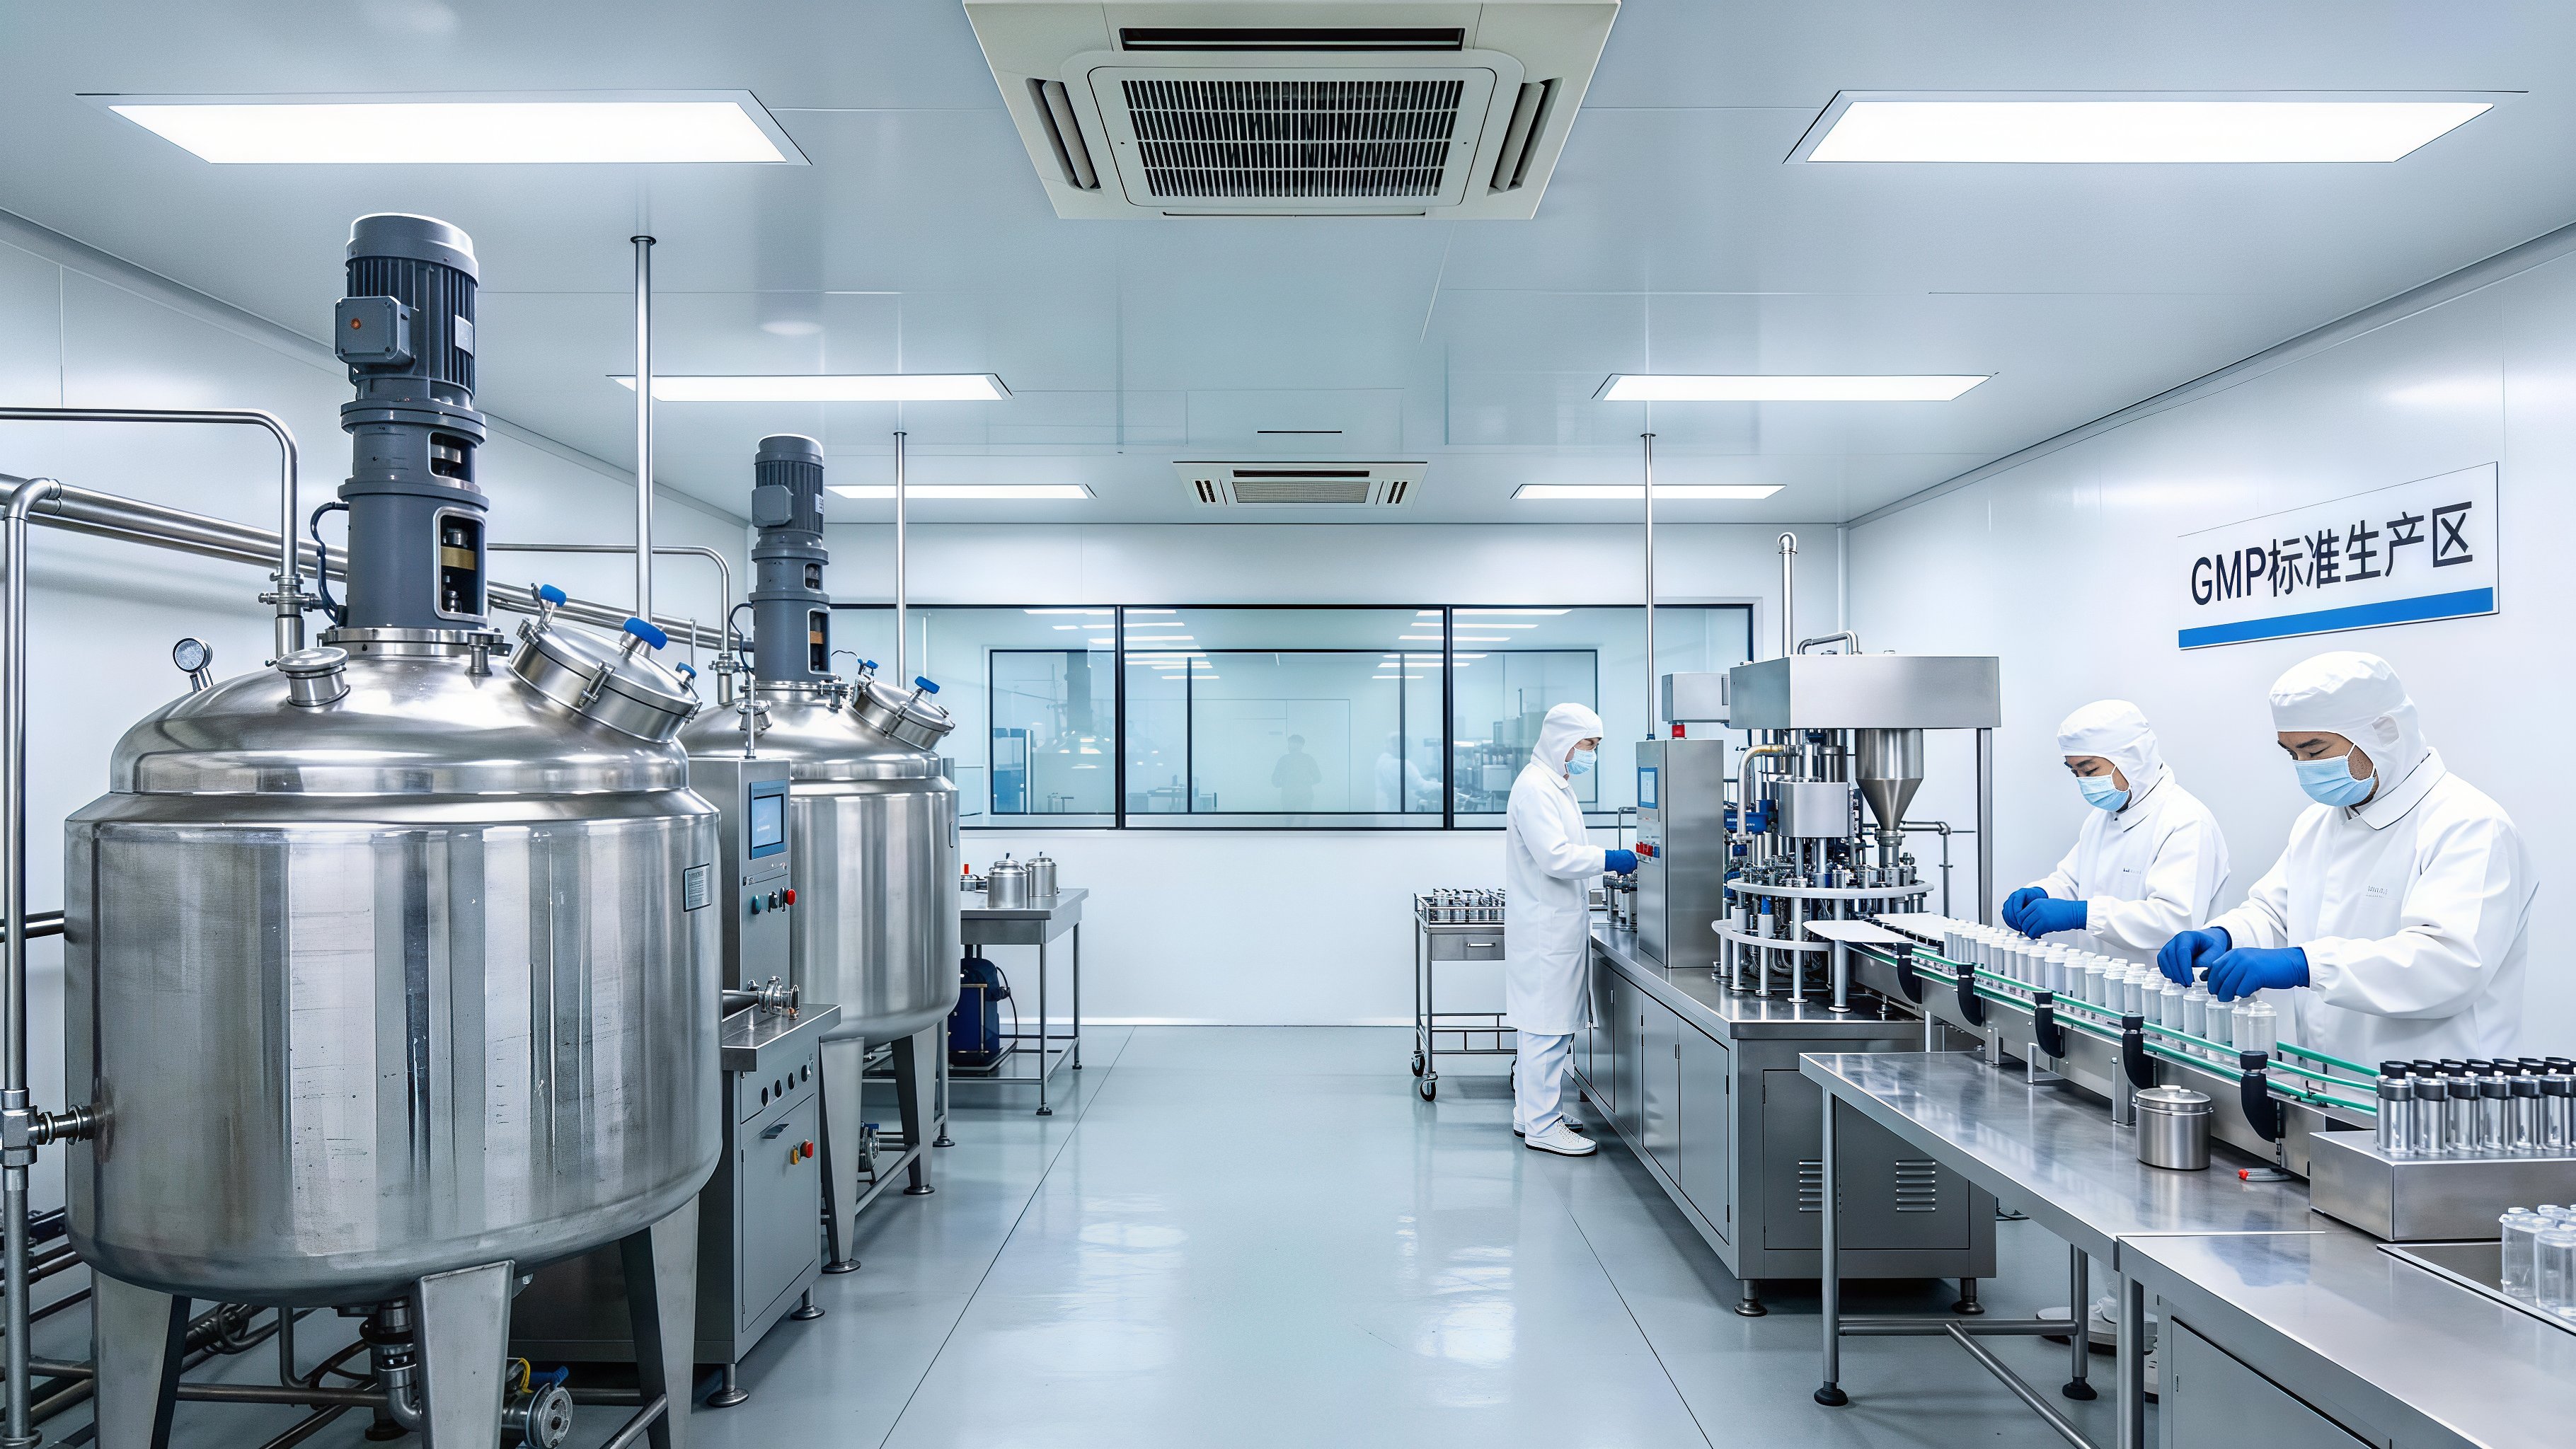
药用玻璃内包产品直接接触药品,其生产环境、厂房布局和洁净控制水平会直接影响产品质量与用药安全。药用玻璃内包产品GMP生产车间设计,应以“质量源于设计”为基本原则,围绕防止污染、交叉污染、混淆和差错展开,做到工艺合理、环境可控、便于清洁、便于维护和持续合规。
一、设计应遵循的主要法规与标准
药用玻璃内包产品属于直接接触药品的包装材料和容器,车间设计应结合产品用途、工艺特点和洁净度要求,参照现行药包材GMP要求执行。
主要可依据以下法规和标准:
|
类别 |
标准/规范 |
设计关注点 |
|
质量管理 |
《药品生产质量管理规范》(2010年修订) |
厂房、设施、洁净区管理基本要求 |
|
药包材要求 |
《直接接触药品的包装材料、容器生产质量管理规范》 |
药包材生产环境、洁净级别、布局要求 |
|
工程设计 |
《医药工业洁净厂房设计规范》GB 50457 |
洁净厂房布局、压差、净化空调、建筑装修 |
|
洁净环境 |
《洁净厂房设计规范》GB 50073、ISO 14644 |
洁净度分级、粒子控制、检测方法 |
|
产品标准 |
YBB系列药用玻璃标准 |
明确不同玻璃容器的质量与用途要求 |
设计阶段应特别注意:不同产品是否用于无菌药品、是否用于注射剂、是否需要清洗灭菌后使用,这些都会影响洁净区等级划分和环境控制策略。
二、厂区选址与总体布局
厂区选址应远离粉尘、异味、化工污染和虫害易发区域,地面、道路及运输条件不应成为生产环境的污染源。
总体布局应遵循以下原则:
1. 生产区、仓储区、质检区、办公生活区相对分开,避免人流、物流交叉。
2. 洁净区应布置在污染风险较低的位置,避免靠近产尘、产湿、产生异味的区域。
3. 人流与物流分开,人员进入洁净区应经过更衣、洗手、消毒等净化程序;物料进入洁净区应经外包装清洁、传递窗或缓冲间进入。
4. 工艺流程应单向顺畅,避免物料倒流、往返和交叉。
5. 预留检修通道和公用工程空间,空调机房、水处理间、配电间等应便于维护,同时不影响正常生产。
三、洁净区等级划分与环境控制
药用玻璃内包产品的洁净度级别,应根据产品是否直接接触无菌药品、是否在洁净条件下包装、是否经药厂清洗后再使用等因素综合确定。
通常可参考以下分级思路:
|
洁净级别 |
适用场景 |
环境控制要求 |
|
A/B级 |
用于无菌药品灌装前直接接触的玻璃容器关键操作区 |
粒子、微生物控制严格,通常需层流或高等级背景环境 |
|
C/D级 |
清洗、干燥、检查、内包装、暂存等一般洁净操作 |
控制悬浮粒子、微生物、压差和换气次数 |
|
非洁净区 |
外包装、普通仓储、办公辅助区域 |
保持整洁,防止对洁净区造成污染 |
洁净区环境参数一般应满足:
• 温度:宜控制在18~26℃;
• 相对湿度:宜控制在45%~65%;
• 压差:洁净区与非洁净区之间、不同级别洁净区之间应保持适当压差,通常不低于10Pa;
• 照度:主要操作区应满足生产和检验需要,一般工作室照度宜不低于300lx;
• 监测:应对悬浮粒子、沉降菌/浮游菌、压差、温湿度等关键参数进行定期监测和记录。
需要说明的是,具体洁净级别应以产品工艺、客户要求和最新GMP/药包材规范确认,不能简单套用固定等级。
四、厂房建筑与内装修要求
洁净区内表面应平整、光滑、无裂缝、无死角,便于清洁和消毒,避免积尘和微生物滋生。
建筑与装修重点包括:
1. 地面 宜采用环氧自流平、PVC卷材等耐磨、防滑、耐腐蚀、易清洁材料。地面与墙面交界处宜做成弧形,减少积尘。
2. 墙面与顶棚 宜采用不易脱落颗粒、耐清洗消毒的彩钢板或同类材料。接缝应严密,灯具、风口、检修口等应与顶棚密封连接。
3. 门窗 洁净区门窗应气密性好、表面平整、不易积尘。不同洁净级别之间不宜设置普通可开启外窗。
4. 地漏与排水 洁净区应尽量减少地漏设置。确需设置时,应采用不锈钢地漏,并具备水封、密封盖等防倒灌措施。高等级洁净区原则上不应设置地漏。
5. 管道与设施 工艺管道、电气桥架、消防喷淋等应布置整齐,避免形成难以清洁的死角。设备保温层表面应平整、不易脱落。
五、人流、物流与工艺布局
药用玻璃内包产品车间应按工艺流程进行分区,常见区域包括:原料暂存区、成型/加工区、清洗干燥区、检验区、内包装区、成品暂存区、外包装区等。
布局设计应做到:
• 人员通道与物料通道分开;
• 洁净区与非洁净区分开;
• 不同洁净级别区域之间设置缓冲间、传递窗或气锁;
• 成品、待检品、不合格品分区存放,避免混淆;
• 废弃物应有专用通道或密闭转运方式,不得与洁净物料交叉;
• 取样环境应与产品使用环境相适应,用于无菌药品内包材的取样尤其要注意洁净控制。
对于药用玻璃安瓿、西林瓶、输液瓶等产品,若用于注射剂等高风险药品包装,其清洗、干燥、内包装和取样环节的环境控制应更加严格。
六、净化空调与公用工程
净化空调系统是洁净车间的核心。设计时应根据洁净级别、房间面积、发热量、人员数量和工艺特点确定送风量、换气次数、气流组织和过滤等级。
主要要求包括:
1. 空气净化 通常采用初效、中效、高效三级过滤。高效过滤器安装后应进行检漏测试,确保送风质量。
2. 气流组织 高等级洁净区宜采用层流或受控气流,避免涡流和死角。一般洁净区可采用乱流送风,但应保证气流由高等级区域流向低等级区域。
3. 压差控制 洁净区应保持正压,防止外部污染空气进入。产尘、产湿或存在污染风险的区域可根据需要保持相对负压。
4. 公用介质 与产品直接接触的压缩空气、氮气等应经过净化处理;工艺用水应按用途配置纯化水或注射用水系统,管道材质、循环方式和消毒方式应满足药包材生产要求。
5. 在线监测 建议对压差、温湿度、关键粒子点、空调运行状态等进行监控,并保留记录,为日常质量管理和审计追溯提供依据。
七、设备选型与清洁维护
药用玻璃内包产品生产设备应便于清洁、维护和验证。成型设备、清洗设备、干燥设备、检验设备和内包装设备均应满足GMP要求。
设备管理要点:
• 与产品接触部分应采用耐腐蚀、易清洁、不脱落材料;
• 设备布局应留出操作和检修空间;
• 关键设备应建立清洁规程、维护规程和状态标识;
• 洁净区工器具应专用、定置存放,并定期清洁消毒;
• 设备维修应避免对洁净环境造成污染,维修后应进行清洁和确认。
八、人员管理与质量控制
洁净车间的运行离不开人员管理。直接接触药用玻璃内包产品的人员应进行健康管理、卫生培训和洁净操作培训。
基本要求包括:
• 进入洁净区人员应按级别更衣、洗手、消毒;
• 不得化妆、佩戴饰物,不得携带与生产无关物品进入洁净区;
• 生产区内禁止饮食、吸烟;
• 人员数量应控制在满足生产的最低限度;
• 质量控制区域应与生产区域分开,微生物检验、无菌检查等功能区应独立设置,防止交叉污染。
九、设计落地建议
药用玻璃内包产品GMP车间不是单纯“装修一个干净房间”,而应把产品风险、工艺路线、洁净级别、人员物料流向、环境监测和质量体系一起纳入设计。项目启动前,建议先完成产品用途和工艺风险评估,再确定洁净区等级、压差梯度、空调方案和取样检测策略。对于拟用于无菌注射剂包装的玻璃容器,还应结合客户审计要求、药典标准和最新GMP附录进行专项确认。